 Majalah Farmasetika Jurnal Ilmiah Nasional Terakreditasi SINTA 3
Majalah Farmasetika, 11 (4) 2026, 238-256
https://doi.org/10.24198/mfarmasetika.v11i4.70727
Artikel Review
Kevin Gabriel*, Evi Sylvia Nurasjid
Program Studi Profesi Apoteker, Fakultas Farmasi, Universitas Padjadjaran, Sumedang 45363, Indonesia
Departemen Farmasetika dan Teknologi Farmasi, Fakultas Farmasi, Universitas Padjadjaran, Sumedang 45363, Indonesia
*E-mail: kevingabriel71076@gmail.com
(Submit 19/05/2026, Revisi 21/05/2026, Diterima 06/08/2026, Terbit 19/07/2026)
Abstrak
Validasi proses dalam industri farmasi telah mengalami perkembangan signifikan dari pendekatan tradisional berbasis pembuktian batch menuju pendekatan lifecycle yang berbasis sains, data, dan manajemen risiko. Artikel ini bertujuan menganalisis evolusi pedoman validasi proses serta dampaknya terhadap industri farmasi di Indonesia melalui studi literature review dengan pendekatan deskriptif komparatif. Analisis dilakukan terhadap berbagai pedoman regulatori internasional dan nasional, meliputi US FDA, EU GMP, WHO TRS, PIC/S, ICH, dan CPOB. Aspek yang dibandingkan meliputi pendekatan validasi, jenis validasi, tahapan validasi proses, jumlah batch, penerapan Quality Risk Management (QRM), Quality by Design (QbD), continued/on-going process verification, penggunaan metode statistik, serta digitalisasi proses. Hasil kajian menunjukkan adanya harmonisasi global menuju pendekatan lifecycle validation yang menekankan pemantauan proses berkelanjutan, analisis statistik, dan pengendalian berbasis risiko sepanjang siklus hidup produk. CPOB menunjukkan arah harmonisasi dengan pedoman internasional melalui pendekatan hibrida yang mengintegrasikan konsep tradisional dan lifecycle. Namun, implementasi validasi proses modern di Indonesia masih menghadapi tantangan berupa keterbatasan teknologi, investasi, infrastruktur digital, serta kompetensi sumber daya manusia. Selain itu, industri farmasi Indonesia dituntut memenuhi standar regulator internasional untuk meningkatkan daya saing dan akses pasar global. Oleh karena itu, penguatan sistem mutu, pengembangan kompetensi, harmonisasi regulasi, serta percepatan digitalisasi menjadi faktor penting dalam mendukung implementasi lifecycle process validation di industri farmasi Indonesia.
Kata kunci: Lifecycle Process Validation, Quality by Design, Continued Process
Verification, Process Analytical Technology.
Teks Lengkap:
Pendahuluan
Validasi merupakan suatu proses evaluasi kecermatan dan keseksamaan yang dihasilkan oleh suatu prosedur dengan nilai yang dapat diterima (1). Validasi juga memastikan bahwa suatu prosedur atau protokol tertulis memiliki detail yang cukup jelas sehingga dapat dilaksanakan oleh operator dan lokasi yang berbeda dengan hasil yang tetap memenuhi spesifikasi mutu (2).
Validasi proses adalah pengumpulan dan evaluasi data yang memberikan bukti ilmiah terdokumentasi bahwa suatu keberulangan proses mampu secara konsisten menghasilkan produk yang bermutu (3). Dalam industri farmasi, tujuan validasi proses adalah untuk membuktikan bahwa proses produksi sediaan farmasi secara konsisten menghasilkan produk akhir yang memenuhi standar kualitas, keamanan, dan efektivitasnya (4). Validasi proses merupakan hal yang sangat penting dalam current Good Manufacturing Practices (cGMP) untuk menjaga sistem mutu. Validasi proses juga merupakan standarisasi dokumen verifikasi yang harus diserahkan kepada regulator untuk memperoleh izin edar suatu produk (5). Validasi proses pertama kali diperkenalkan pada tahun 1987 dalam pedoman United States Food Drug Administration (US FDA). Dalam pedoman tersebut, FDA memperkenalkan konsep bahwa mutu tidak dapat hanya diuji pada produk jadi, tetapi harus dirancang dan dibangun ke dalam produk sejak tahap pengembangan yang menekankan pentingnya perancangan serta pengendalian pada setiap tahapan proses manufaktur untuk menjamin efektivitas dan reproduksibilitas proses serta mengurangi ketergantungan pada hasil pengujian in-process control dan pengujian produk jadi (6). Meskipun demikian, pengujian produk akhir tetap diperlukan sebagai bagian dari jaminan bahwa produk dengan mutu yang diinginkan dapat diproduksi secara konsisten (7).
Pendekatan modern mengadopsi pendekatan berbasis science and risk-based approach dengan memanfaatkan konsep quality by design (QbD) dan quality risk management (QRM) yang terintegrasi dalam suatu sistem mutu farmasi yang memadai (8). Konsep ini berawal dari visi yang diadopsi dalam pertemuan International Council for Harmonisation (ICH) pada tahun 2003 untuk mengembangkan sistem mutu farmasi terharmonisasi sepanjang siklus hidup produk dengan pendekatan terintegrasi berbasis sains dan manajemen risiko. Pedoman ICH Q8, Q9, dan Q10 menggambarkan pendekatan modern sebagai science and risk-based approach yang mengintegrasikan Quality by Design (QbD) dan Quality Risk Management (QRM) dalam Pharmaceutical Quality System (PQS) (9–11). QbD didefinisikan sebagai suatu pendekatan sistematis dalam pengembangan yang dimulai dengan penetapan tujuan yang telah ditentukan sebelumnya, serta menekankan pada pemahaman produk dan proses serta pengendalian proses, yang didasarkan pada prinsip ilmiah yang kuat dan manajemen risiko mutu (12). QbD terdiri atas berbagai komponen, antara lain quality target product profile (QTPP), critical quality attributes (CQA), critical process parameters (CPP), critical material attributes (CMA), design space, design of experiment (DoE), strategi pengendalian (control strategy) yang terintegrasi dengan quality risk management (QRM), operating range, serta validasi proses (13).
Meskipun berbagai pedoman validasi proses telah banyak dibahas secara terpisah dalam beberapa literatur, sebagian besar masih berfokus pada satu pedoman tertentu atau hanya membahas konsep validasi proses secara umum tanpa melakukan analisis evolusi regulasi secara komparatif dan menyeluruh. Selain itu, kajian yang secara khusus membandingkan perkembangan pendekatan validasi proses dari era tradisional menuju lifecycle process validation serta dampaknya terhadap industri farmasi Indonesia masih relatif terbatas. Artikel ini memiliki tujuan berupa analisis komparatif antara pedoman internasional dan nasional, meliputi US FDA, EU GMP, WHO TRS, PIC/S, dan CPOB, untuk menggambarkan perubahan paradigma validasi proses dari pendekatan tradisional menuju pendekatan science and risk-based lifecycle validation. Analisis komparatif ini penting dilakukan karena setiap regulator memiliki tingkat eksplisitas, fleksibilitas, dan strategi implementasi yang berbeda dalam menerapkan konsep modern seperti Quality by Design (QbD), Quality Risk Management (QRM), continued/on-going process verification, serta penggunaan analisis statistik dan digitalisasi proses. Pemahaman terhadap perbedaan dan konvergensi regulasi tersebut menjadi sangat relevan bagi perkembangan industri farmasi di Indonesia, terutama dalam menghadapi tuntutan harmonisasi global, peningkatan daya saing ekspor produk, serta kebutuhan pemenuhan standar regulator internasional seperti FDA, EMA, WHO, dan PIC/S. Selain itu, evolusi regulasi validasi proses juga mendorong industri farmasi Indonesia untuk bertransformasi menuju sistem mutu yang lebih adaptif, berbasis data, dan berorientasi pada pengendalian proses secara berkelanjutan melalui penerapan teknologi modern, analisis statistik, dan digitalisasi manufaktur farmasi (14). Oleh karena itu, seiring dengan perkembangan regulasi dan kemajuan teknologi, industri farmasi di seluruh dunia termasuk di Indonesia, dituntut untuk secara berkelanjutan menyesuaikan praktik manufaktur dan validasi proses yang diterapkan. Penyesuaian ini diperlukan guna memastikan bahwa produk yang dihasilkan senantiasa memenuhi standar mutu, keamanan, dan efikasi yang semakin ketat, serta sejalan dengan penerapan pendekatan berbasis sains dan risiko.
Metode Penelitian
Penelitian ini merupakan studi literature review dengan pendekatan deskriptif komparatif berbasis PRISMA sederhana untuk mengidentifikasi, menyeleksi, dan menganalisis perkembangan regulasi validasi proses. Sumber utama penelitian berupa pedoman regulatori resmi yang diterbitkan oleh United States Food and Drug Administration (US FDA), European Medicines Agency (EMA), World Health Organization (WHO), Pharmaceutical Inspection Co-operation Scheme (PIC/S), International Council for Harmonisation (ICH), serta Badan Pengawas Obat dan Makanan Republik Indonesia (BPOM). Pedoman resmi dipilih berdasarkan relevansi historis terhadap perkembangan dan penerapannya di Indonesia, sehingga rentang tahun tidak dibatasi pada 10 tahun terakhir karena penelitian ini bertujuan menganalisis evolusi regulasi dari pendekatan tradisional hingga lifecycle process validation. Selain pedoman regulatori, digunakan juga artikel ilmiah sebagai data pendukung yang diperoleh melalui Google Scholar, PubMed, ScienceDirect, Taylor & Francis dengan rentang tahun publikasi 10 tahun terakhir (2016-2026) untuk melengkapi pembahasan terkait implementasi, pengembangan konsep, penerapan Quality by Design (QbD), Quality Risk Management (QRM), continued/on-going process verification, analisis statistik, digitalisasi, serta tantangan implementasi lifecycle process validation di industri farmasi. Kata kunci yang digunakan meliputi “process validation”, “lifecycle process validation”, “continued process verification”, “Quality by Design”, “Quality Risk Management”, “Process Analytical Technology”, “pharmaceutical validation”. Kriteria inklusi meliputi artikel ilmiah dan dokumen resmi yang membahas validasi proses farmasi dan perkembangan regulasinya, sedangkan kriteria eksklusi meliputi artikel non-ilmiah, publikasi tanpa teks lengkap, dan literatur yang tidak relevan dengan topik penelitian.
Analisis dilakukan secara komparatif dengan membandingkan aspek utama validasi proses antar pedoman, meliputi pendekatan validasi, jenis validasi, tahapan validasi proses, jumlah batch yang digunakan, penerapan manajemen risiko, strategi pemantauan berkelanjutan, penggunaan metode statistik, serta digitalisasi proses. Selain itu, analisis juga dilakukan terhadap tingkat eksplisitas, fleksibilitas, dan strategi implementasi masing-masing pedoman dalam mengadopsi konsep modern seperti Quality by Design (QbD), Quality Risk Management (QRM), continued/on-going process verification, dan science and risk-based approach. Hasil perbandingan kemudian dievaluasi berdasarkan relevansinya terhadap kondisi dan kesiapan industri farmasi di Indonesia, khususnya dalam menghadapi tuntutan harmonisasi regulasi global, penerapan sistem mutu berbasis data, serta pemenuhan standar regulator internasional seperti FDA, EMA, WHO, dan PIC/S. Metode penelitian dapat dilihat pada Gambar 1.
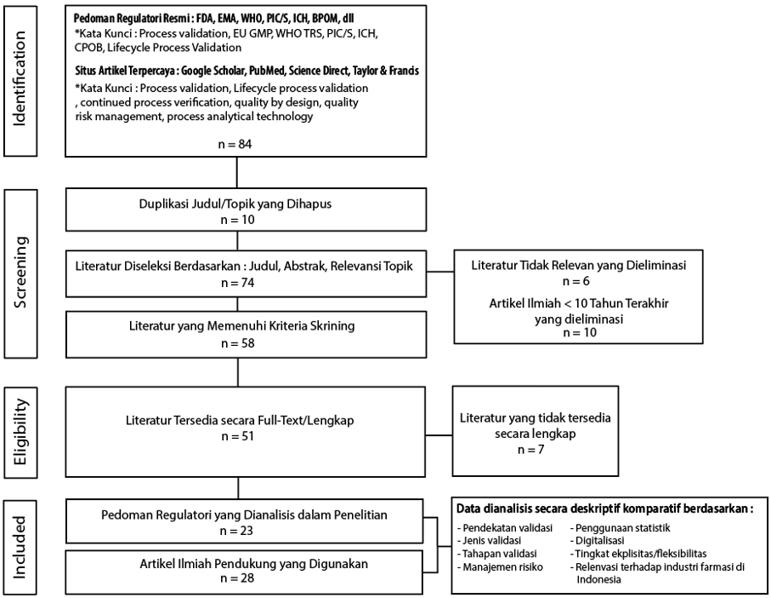
Gambar 1. Metode Penelitian
Hasil
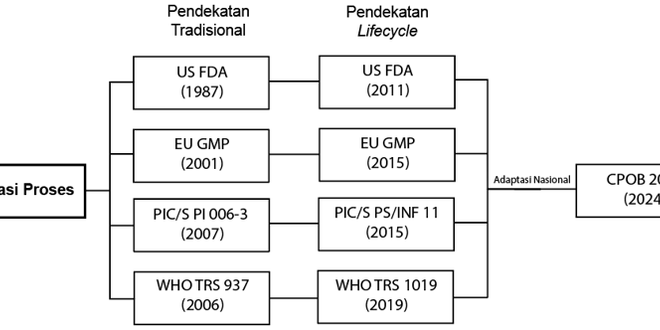
Penerapan validasi proses pada industri farmasi di Indonesia telah mengalami perkembangan yang signifikan seiring dengan berkembangnya regulasi nasional maupun internasional, yaitu dari pendekatan tradisional menuju pendekatan lifecycle. Alur perkembangan pedoman acuan validasi proses di Indonesia dapat dilihat pada Gambar 2.
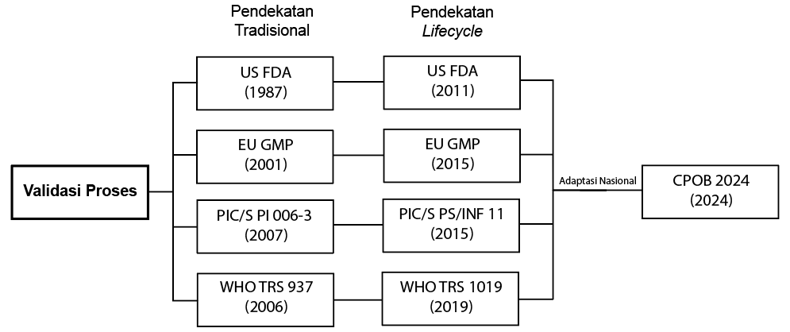
Gambar 2. Perkembangan Acuan Pedoman Validasi Proses pada Industri Farmasi di Indonesia
Ringkasan perbandingan terhadap aspek utama validasi proses dalam berbagai pedoman yang diterbitkan oleh Badan Pengawas Obat dan Makanan (BPOM), World Health Organization TRS, European Medicines Agency (EMA), U.S. Food and Drug Administration (FDA), dan Pharmaceutical Inspection Co-operation Scheme ditampilkan pada Tabel 1.
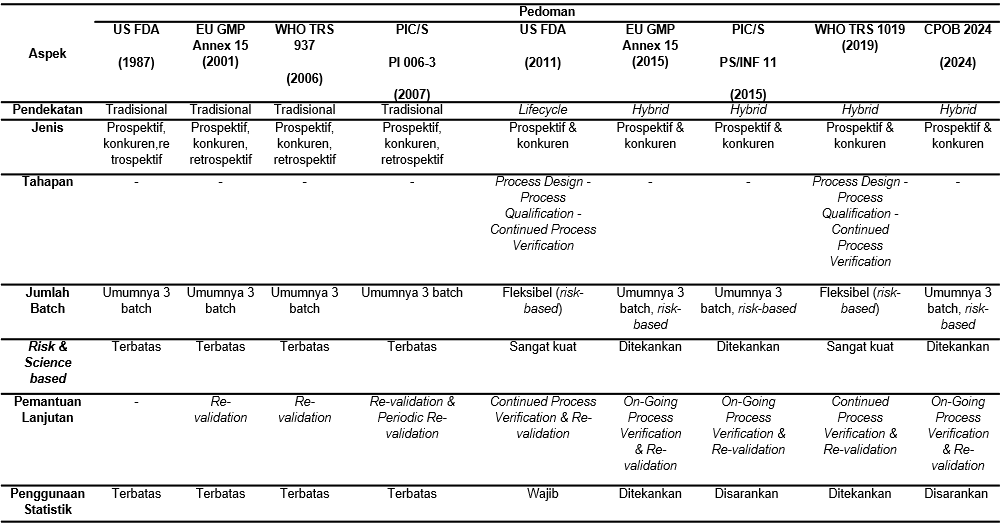
Tabel 1. Aspek Validasi Proses dalam Beberapa Pedoman
Pembahasan
Pedoman Era Pendekatan Tradisional
US FDA Guidance for Industry (1987)
Pedoman Guideline on General Principles of Process Validation (1987) yang diterbitkan oleh US Food and Drug Administration merupakan pedoman pertama yang menjelaskan konsep validasi proses. Dalam pedoman ini, validasi proses berfokus pada pembuktian bahwa proses mampu menghasilkan produk yang konsisten sebelum dipasarkan dan masih dipandang sebagai kegiatan yang dilakukan pada tahap awal, belum sebagai sistem berkelanjutan sepanjang siklus hidup produk. Pedoman ini telah mengenalkan tiga jenis validasi, yaitu validasi prospektif sebagai metode utama sebelum distribusi produk komersial, validasi konkuren yang dilakukan bersamaan dengan distribusi dalam kondisi tertentu, serta validasi retrospektif yang menggunakan data historis produksi. Jumlah batch tidak ditentukan secara spesifik, tetapi harus cukup untuk menunjukkan konsistensi proses dan dalam praktik sering diinterpretasikan sebagai tiga batch berturut-turut. Pendekatan berbasis risiko belum dinyatakan secara eksplisit, namun telah tersirat melalui penekanan pada identifikasi dan pengendalian variabel proses seperti bahan baku, parameter proses, dan kinerja peralatan. Pemantauan aspek penting secara komprehensif hanya dilakukan pada batch ketika validasi proses berlangsung, yang dibuktikan melalui pengujian in-process dan produk jadi tanpa adanya konsep pemantauan berkelanjutan setelah proses tervalidasi. Penggunaan statistik direkomendasikan untuk memahami variabilitas proses, namun belum diatur secara rinci dan belum menjadi bagian terintegrasi dalam sistem validasi. Output validasi berupa dokumentasi lengkap yang mencakup protokol, data pengujian, catatan proses, dan laporan validasi akhir (15).
EU GMP Volume 4 Annex 15 (2001)
Berdasarkan pedoman EU GMP Annex 15 (2001) yang disusun oleh European Medicines Agency, validasi proses didefinisikan sebagai aktivitas yang dilakukan sebelum produksi rutin untuk membuktikan bahwa proses mampu secara konsisten menghasilkan produk yang memenuhi spesifikasi. Pendekatan ini mengklasifikasikan validasi menjadi prospektif sebagai metode utama, konkuren dalam kondisi tertentu, serta retrospektif berdasarkan data historis untuk proses yang telah stabil, dengan fokus pada penyusunan protokol validasi, pelaksanaan studi berbasis batch, dan evaluasi melalui laporan validasi. Jumlah batch umumnya minimal tiga batch berturut-turut, dengan fleksibilitas berdasarkan kompleksitas proses dan pengalaman manufaktur. Pendekatan berbasis risiko belum dinyatakan secara eksplisit, namun terdapat penekanan pada identifikasi parameter kritis, penggunaan kondisi worst-case, serta evaluasi perubahan melalui change control. Monitoring dilakukan melalui in-process control dan pengujian produk jadi pada batch validasi. EU GMP Annex 15 (2001) pertama kali memperkenalkan konsep revalidation dan change control untuk menjaga status validasi, meskipun hanya dilakukan apabila terdapat perubahan yang besar. Penggunaan metode statistik lanjutan belum menjadi persyaratan utama, namun analisis data sederhana dianjurkan untuk mendukung evaluasi konsistensi proses. Output validasi mencakup dokumentasi komprehensif seperti protokol validasi, data pengujian, kondisi operasi, laporan deviasi dan evaluasi hasil, serta dokumentasi change control dan revalidation untuk memastikan proses tetap terkendali (16).
WHO TRS 937 (2006)
Berdasarkan pedoman WHO TRS 937 (2006) yang diterbitkan oleh World Health Organization, validasi proses dipandang sebagai aktivitas yang dilakukan sebelum atau selama awal produksi untuk membuktikan bahwa proses mampu secara konsisten menghasilkan produk yang memenuhi spesifikasi. Pedoman ini mengklasifikasikan validasi menjadi validasi prospektif, konkuren, dan retrospektif, dengan penekanan pada validasi prospektif sebagai metode yang paling direkomendasikan, serta masih berfokus pada validasi berbasis batch yang didahului oleh kualifikasi fasilitas, utilitas, dan peralatan. Secara umum direkomendasikan penggunaan minimal tiga batch berturut-turut sebagai bukti konsistensi proses, meskipun jumlah batch dapat disesuaikan berdasarkan kompleksitas proses dan ketersediaan data. Pendekatan berbasis risiko belum diterapkan secara eksplisit, tetapi pedoman menekankan identifikasi critical process parameters (CPP) dan penggunaan kondisi worst-case dalam perancangan studi validasi. Monitoring proses hanya dilakukan melalui in-process control dan produk jadi pada batch validasi yang direncanakan, tanpa konsep pemantauan berkelanjutan, meskipun telah disebutkan perlunya revalidation dan change control untuk perubahan yang bersifat kritis. Penggunaan metode statistik lanjutan belum diwajibkan, namun analisis data untuk evaluasi tren dan variabilitas proses dianjurkan. Output validasi mencakup dokumentasi seperti protokol validasi, data pengujian, kondisi operasi, serta laporan validasi yang berisi evaluasi hasil, deviasi, dan kesimpulan terhadap kemampuan proses. Secara keseluruhan, WHO TRS 937 mencerminkan paradigma validasi berbasis kepatuhan dengan fokus pada pembuktian awal konsistensi proses melalui studi berbasis batch (17).
PIC/S PI 006-3 (2007)
Berdasarkan pedoman PIC/S PI 006-3 (2007) yang diterbitkan oleh Pharmaceutical Inspection Co-operation Scheme, validasi proses masih didominasi oleh pendekatan tradisional, meskipun telah mulai mengarah pada penerapan prinsip yang lebih sistematis. Validasi diklasifikasikan menjadi metode prospektif sebagai metode utama sebelum produksi rutin, konkuren dalam kondisi tertentu, serta retrospektif berdasarkan data historis untuk proses yang telah stabil, dengan penekanan tambahan pada revalidation dan change control. Jumlah batch umumnya mengacu pada minimal tiga batch berturut-turut dengan fleksibilitas berdasarkan kompleksitas proses dan pengalaman manufaktur. Pendekatan berbasis risiko diterapkan melalui identifikasi parameter kritis, penggunaan kondisi worst-case, serta evaluasi dampak perubahan melalui change control. Monitoring proses dilakukan melalui in-process control dan pengujian produk jadi pada batch validasi, serta revalidasi jika terjadi perubahan signifikan. Pada era tradisional, pedoman PIC/S merupakan pedoman pertama yang memperkenalkan istilah periodic revalidation, yang didefinisikan sebagai revalidasi yang dilakukan secara periodik untuk menjamin sistem tetap tervalidasi meskipun tidak terdapat perubahan signifikan. Penggunaan metode statistik tidak diwajibkan, namun analisis tren dan variabilitas dianjurkan untuk mendukung evaluasi hasil validasi. Output validasi mencakup dokumentasi komprehensif seperti protokol validasi, data pengujian, kondisi operasi, laporan deviasi dan investigasi, laporan akhir validasi, serta dokumentasi change control dan revalidation untuk memastikan proses tetap dalam kondisi terkendali (18).
Pedoman Era Pendekatan Lifecycle
US FDA Guidance for Industry (2011)
Berdasarkan pedoman terkini dari US FDA yaitu Guidance for Industry: Process Validation (2011), validasi proses menggunakan pendekatan lifecycle yang terdiri dari tiga tahap terintegrasi, yaitu Process Design, Process Qualification, dan Continued Process Verification. Pendekatan ini menekankan bahwa validasi merupakan proses berkelanjutan yang dimulai sejak pengembangan hingga produksi komersial dengan fokus pada pemahaman proses berbasis ilmu pengetahuan dan data. Jumlah batch dalam validasi proses ditentukan berdasarkan justifikasi ilmiah dan tingkat risiko, sehingga bersifat fleksibel tergantung kompleksitas proses, variabilitas, dan data pengembangan yang tersedia. FDA sangat menekankan continued process verification sebagai bagian inti dari pendekatan lifecycle, dimana monitoring dilakukan secara berkelanjutan menggunakan data produksi rutin untuk memastikan proses tetap dalam keadaan terkendali melalui pemantauan critical process parameters (CPP), critical quality attributes (CQA), analisis tren, serta pendekatan statistik untuk mendeteksi variasi proses secara proaktif. FDA juga mengedepankan pendekatan science and risk-based serta mendorong penggunaan teknologi modern seperti Process Analytical Technology (PAT) dan model statistik, serta tidak lagi menekankan klasifikasi tradisional seperti prospektif, konkuren, dan retrospektif sebagai fokus utama, melainkan integrasi seluruh tahapan lifecycle. Output validasi mencakup dokumentasi lengkap dari seluruh tahapan, termasuk data process design, hasil process qualification, data monitoring berkelanjutan, analisis statistik, serta laporan evaluasi yang menunjukkan bahwa proses berada dalam keadaan terkendali dan mampu secara konsisten menghasilkan produk yang memenuhi spesifikasi mutu sepanjang siklus hidup produk (19).
PIC/S PS/INF 11/2015 (2015)
Pedoman PIC/S PS/INF 11/2015 (2015) yang diterbitkan oleh Pharmaceutical Inspection Co-operation Scheme menunjukkan pendekatan yang bersifat transisional antara pendekatan validasi tradisional dan lifecycle. Pendekatan validasi masih berfokus pada validasi prospektif dan konkuren, sedangkan validasi retrospektif tidak lagi diterima. Namun pedoman ini mulai mengadopsi konsep lifecycle melalui penerapan continuous process verification sebagai pendekatan alternatif khusus untuk produk yang didesain melalui Quality by Design (QbD) dan ongoing process verification sebagai bagian dari pemantauan berkelanjutan selama siklus hidup produk. Jumlah batch ditentukan secara fleksibel berdasarkan justifikasi ilmiah, dengan praktik umum menggunakan minimal tiga batch berturut-turut, namun dapat disesuaikan dengan kompleksitas proses, variabilitas, serta pengalaman manufaktur. Pendekatan berbasis risiko digunakan dalam penentuan strategi validasi, jumlah batch, serta tingkat pengujian berdasarkan critical quality attributes (CQA) dan critical process parameters (CPP), dimana setelah validasi awal proses tetap dipantau melalui monitoring berkelanjutan yaitu on-going process verification (OPV) yang mencakup pemantauan tren terhadap proses, periodic review, dan revalidation untuk memastikan proses tetap terkendali. Pedoman ini juga mendorong penggunaan analisis tren mutu, evaluasi variabilitas, dan data historis dalam evaluasi konsistensi proses. Output validasi mencakup dokumentasi komprehensif seperti protokol validasi, data pengujian, kondisi proses, laporan deviasi dan investigasi, laporan akhir validasi, serta data monitoring berkelanjutan dan kaji ulang berkala sebagai bagian dari sistem dokumentasi dan sistem mutu (20).
EU GMP Volume 4 Annex 15 (2015)
Pedoman EU GMP Annex 15 (2015) yang diterapkan oleh European Medicines Agency menyarankan tiga pendekatan validasi proses, yaitu pendekatan tradisional, continuous process verification (CPV), dan pendekatan hibrida. Pendekatan tradisional kini hanya menerima validasi prospektif dan konkuren, sedangkan CPV memungkinkan validasi dilakukan secara berkelanjutan melalui pemantauan real-time untuk produk yang didesain dengan konsep Quality by Design (QbD). Pendekatan tradisional umumnya menggunakan sejumlah batch berturut-turut (umumnya tiga batch), tetapi jumlah batch dapat dikurangi apabila didukung oleh pengetahuan proses yang memadai, data pengembangan yang kuat, dan strategi kontrol yang baik. Selain itu, diperkenalkan konsep bracketing dan matrixing untuk mengurangi jumlah percobaan tanpa mengurangi validitas uji, terutama pada produk dengan variasi kekuatan dosis atau ukuran batch. EU GMP Annex 15 menekankan ongoing process verification (OPV) sebagai bagian dari lifecycle, dimana monitoring dilakukan melalui pengumpulan data proses secara berkelanjutan selama produksi komersial, termasuk evaluasi critical process parameters (CPP) dan critical quality attributes (CQA), serta analisis statistik untuk mendeteksi tren dan variasi. Hasil monitoring dikaji secara berkala dalam Product Quality Review (PQR) untuk memastikan proses tetap dalam keadaan terkendali. Pedoman ini bersifat fleksibel dan berbasis risk-based approach, dimana pemilihan jenis validasi, jumlah batch, dan strategi kontrol dapat disesuaikan dengan tingkat pengetahuan proses, kompleksitas produk, dan risiko terhadap mutu. Output validasi meliputi protokol validasi, data hasil pengujian dan parameter proses, analisis statistik, laporan validasi akhir, serta data berkelanjutan seperti tren data, deviasi, Corrective and Preventive Action (CAPA), dan PQR yang digunakan sebagai dasar perbaikan berkelanjutan dan keputusan terkait perubahan atau revalidasi di masa depan (21).
WHO TRS 1019 Annex 3 (2019)
Validasi proses dalam WHO TRS 1019 Annex 3 (2019) yang diterbitkan oleh World Health Organization menunjukkan perkembangan signifikan dengan mengadopsi pendekatan tradisional (prospektif dan konkuren) serta pendekatan lifecycle yang lebih komprehensif. Dalam pedoman ini, validasi proses tidak lagi dipandang sebagai kegiatan satu kali, melainkan sebagai sistem berkelanjutan yang mencakup seluruh siklus hidup produk dengan pendekatan berbasis ilmu pengetahuan dan manajemen risiko. Struktur validasi dibagi menjadi tiga tahap utama, yaitu process design, process qualification, dan continued process verification. Tahap process design menekankan pemahaman proses, identifikasi critical quality attributes (CQA), critical process parameters (CPP), dan strategi pengendalian, sedangkan process qualification bertujuan membuktikan bahwa proses dan sistem pendukung mampu menghasilkan produk sesuai spesifikasi dalam kondisi operasional aktual. Tahap continued process verification menekankan pemantauan berkelanjutan selama produksi komersial melalui analisis tren, metode statistik, evaluasi deviasi, change control, dan periodic review untuk memastikan proses tetap terkendali. Penentuan jumlah batch pada tahap process qualification didasarkan pada kompleksitas proses, variabilitas, tingkat pemahaman proses, serta data pengembangan yang tersedia. Pedoman ini juga mendorong penggunaan data pengembangan, teknologi analitik, dan metode statistik serta memberikan fleksibilitas bagi industri untuk menyesuaikan strategi validasi berdasarkan risiko dan kompleksitas proses, termasuk penggunaan pendekatan hibrida yang merupakan kombinasi dari pendekatan tradisional dan lifecycle. Dokumentasi validasi mencakup data pengembangan, hasil process qualification, data continued process verification, analisis tren, data statistik, laporan deviasi, change control, serta hasil kaji ulang berkala, sehingga dokumentasi bersifat dinamis dan berkembang sepanjang siklus hidup produk (22).
CPOB Bab 12 (2024)
CPOB 2024 merupakan regulasi yang disusun dengan mengacu pada berbagai pedoman internasional, seperti EU GMP dan PIC/S, yang kemudian disesuaikan dengan kondisi industri farmasi di Indonesia oleh Badan Pengawas Obat dan Makanan (BPOM). Validasi proses dalam CPOB 2024 didefinisikan sebagai kegiatan terdokumentasi untuk memastikan bahwa proses produksi mampu secara konsisten menghasilkan produk yang memenuhi persyaratan mutu yang ditetapkan. CPOB 2024 menunjukkan pendekatan hibrida yang menggabungkan pendekatan tradisional dan lifecycle, dimana validasi prospektif dan konkuren masih digunakan, tetapi juga diperkenalkan konsep modern seperti verifikasi proses kontinyu/continuous process verification (CPV) untuk produk yang dirancang melalui Quality by Design (QbD). Pedoman ini menekankan pendekatan berbasis risiko dan ilmu pengetahuan, dimana validasi harus direncanakan melalui protokol yang mencakup tujuan, metode, parameter uji, kriteria penerimaan, serta tanggung jawab personel. Terkait jumlah batch, CPOB 2024 pada dasarnya masih mengacu pada penggunaan minimal tiga batch berturut-turut untuk validasi prospektif, tetapi jumlah batch dapat disesuaikan berdasarkan evaluasi risiko, kompleksitas proses, dan pengalaman produksi sebelumnya dengan justifikasi ilmiah. CPOB 2024 juga menekankan pengawasan terhadap CPP dan CQA selama validasi dan produksi rutin melalui penerapan change control, investigasi deviasi, dan dokumentasi sebagai bagian dari sistem mutu. Setelah proses tervalidasi, CPOB mewajibkan dilakukannya verifikasi proses on-going selama siklus hidup produk yang dibuktikan dengan analisis tren pada parameter proses dan kualitas mutu produk yang nantinya akan dikaji secara periodik pada pengkajian mutu produk/product quality review (PQR) untuk memastikan bahwa suatu proses tetap tervalidasi seiring berjalannya waktu. Output validasi proses mencakup dokumentasi lengkap seperti protokol validasi, data pengujian dan kondisi proses, laporan deviasi dan investigasi, analisis statistik, laporan akhir validasi, serta data verifikasi proses berkelanjutan dan pengendalian perubahan untuk memastikan proses tetap terkendali sepanjang siklus hidup produk (23).
Analisis Gap Pedoman Nasional CPOB dengan Pedoman Internasional
Meskipun CPOB 2024 telah mengadopsi berbagai prinsip modern validasi proses dan menunjukkan arah harmonisasi dengan pedoman internasional seperti US FDA, EU GMP, WHO, PIC/S, dan ICH, masih terdapat perbedaan filosofis, tingkat eksplisitas, serta strategi implementasi antar regulasi yang berdampak pada praktik industri farmasi di Indonesia. Pedoman US FDA secara filosofis menempatkan validasi proses sebagai sistem lifecycle yang sepenuhnya berbasis science and risk-based approach, dimana continued process verification (CPV), analisis statistik, dan pemantauan proses berbasis data menjadi inti pengendalian mutu sepanjang siklus hidup produk. FDA juga secara eksplisit membagi validasi menjadi tiga tahap terintegrasi, yaitu process design, process qualification, dan continued process verification, serta menekankan penggunaan data rutin produksi untuk mendeteksi variasi proses secara proaktif melalui statistical process control dan process capability analysis. Sebaliknya, EU GMP mengadopsi pendekatan yang lebih fleksibel dengan menyediakan pilihan pendekatan tradisional, continuous process verification, maupun pendekatan hibrida berdasarkan tingkat pengetahuan proses dan kompleksitas produk, termasuk penerapan bracketing dan matrixing untuk efisiensi validasi. Sementara itu, WHO TRS cenderung lebih adaptif bagi negara berkembang karena tetap mempertahankan fleksibilitas implementasi lifecycle validation dengan mempertimbangkan kesiapan industri, kompleksitas proses, dan ketersediaan data pengembangan. Perbedaan filosofis ini menunjukkan adanya konflik pendekatan antar regulator, dimana FDA lebih menekankan pengendalian proses berbasis data secara ketat dan eksplisit, sedangkan EMA dan WHO memberikan ruang fleksibilitas implementasi yang lebih besar sesuai tingkat maturitas sistem mutu industri. Pedoman CPOB 2024 masih berada pada pendekatan transisional atau hibrida karena meskipun telah mengadopsi konsep CPV, QbD, dan QRM, implementasinya masih cenderung berorientasi pada pemenuhan syarat dokumentasi dibandingkan pengendalian proses real-time berbasis data seperti yang ditekankan FDA. Selain itu, pembahasan mengenai integrasi Process Analytical Technology (PAT), digitalisasi, analisis multivariat, artificial intelligence, dan sistem monitoring real-time dalam CPOB masih belum dijelaskan secara rinci dibandingkan pedoman internasional terkini. Kondisi ini menimbulkan implikasi praktis bagi industri farmasi Indonesia, terutama bagi perusahaan yang berorientasi ekspor atau menjadi contract manufacturing organization (CMO), karena industri farmasi di Indonesia tidak hanya dituntut memenuhi persyaratan minimal CPOB tetapi juga harus mampu memenuhi ekspektasi regulator global seperti FDA, EMA, WHO, dan PIC/S yang semakin menekankan pemantauan proses berkelanjutan, integritas data, serta penerapan Pharma 4.0 (7). Meskipun pedoman CPOB telah bergerak menuju harmonisasi global, masih diperlukan penguatan regulasi dan implementasi teknis agar penerapan validasi proses di industri farmasi Indonesia dapat sepenuhnya selaras dengan perkembangan paradigma internasional yang semakin berbasis sains, risiko, dan pengendalian proses secara berkelanjutan.
Transisi dan Perkembangan Validasi Proses dari Era Tradisional ke Lifecycle Validation
Secara keseluruhan, hasil analisis terhadap berbagai pedoman internasional menunjukkan adanya konvergensi global dalam konsep validasi proses menuju pendekatan yang lebih terintegrasi, berbasis sains, dan berorientasi pada manajemen risiko (24). Perkembangan ini mencerminkan pergeseran paradigma dari validasi yang sebelumnya dipandang sebagai kegiatan verifikasi statis berbasis sejumlah batch tertentu, menjadi suatu sistem dinamis yang berlangsung sepanjang siklus hidup produk (25).
Pada era pendekatan tradisional, implementasi validasi proses belum sepenuhnya mampu menjamin mutu produk sesuai yang diharapkan. Pada saat itu, validasi proses lebih banyak dipandang hanya sebagai kegiatan dokumentasi yang melibatkan pengumpulan data dari batch awal tanpa adanya pemantauan berkelanjutan (26). Pendekatan validasi proses pada era tradisional memiliki beberapa keterbatasan yang menyebabkan regulator internasional seperti US FDA mulai mengubah paradigma validasi menuju pendekatan lifecycle yang lebih modern. Pada pendekatan tradisional, validasi proses umumnya hanya berfokus pada pembuktian konsistensi melalui sejumlah batch awal dan lebih menekankan pemenuhan dokumentasi dibandingkan pemantauan proses secara berkelanjutan. Pendekatan ini belum mampu menggambarkan variabilitas proses secara menyeluruh selama siklus hidup produk, sehingga potensi penyimpangan mutu, maupun perubahan kecil dalam parameter kritis sering kali baru terdeteksi setelah terjadi deviasi atau kegagalan produk. Selain itu, pendekatan tradisional masih memiliki keterbatasan dalam pemanfaatan analisis statistik, monitoring real-time, dan pengendalian berbasis risiko, sehingga pengambilan keputusan cenderung bersifat reaktif dibandingkan preventif. Namun, saat ini pendekatan lifecycle seperti yang telah diadopsi oleh pedoman terbaru US FDA (2011), EMA (2015), PIC/S (2015), WHO TRS (2019), dan CPOB (2024) telah beralih menjadi science and risk-based approach, dimana validasi proses tidak lagi dianggap sebagai kegiatan satu kali, melainkan berlangsung sepanjang seluruh siklus hidup produk dengan mempertimbangkan sains dan risiko.
Integrasi konsep Quality by Design (QbD) dan Quality Risk Management (QRM) menjadi landasan utama dalam menentukan strategi validasi yang lebih fleksibel dan berbasis risiko. Hal ini memungkinkan industri untuk tidak lagi bergantung pada pendekatan konvensional seperti penentuan jumlah batch tetap, tetapi lebih fokus pada justifikasi ilmiah, pemahaman variabilitas proses, serta penggunaan data dan analisis statistik dalam pengambilan keputusan (27). Peran teknologi modern seperti Process Analytical Technology (PAT) dan analisis tren juga semakin ditekankan sebagai bagian dari sistem pengendalian proses yang proaktif (28).
Secara global, sebagian besar otoritas regulatori, seperti United States Food and Drug Administration, European Medicines Agency, Health Canada (29), dan regulator di India (30), telah mengadopsi pendekatan lifecycle serta menerbitkan pedoman regional yang selaras dengan Pharmaceutical Inspection Co-operation Scheme, International Council for Harmonisation, dan World Health Organization. Selain itu, industri dan otoritas juga mengarah pada penerapan standar ISO 9000, ISO 9001, dan ISO 9004 dalam sistem manajemen mutu guna memastikan pemenuhan kebutuhan pelanggan sekaligus persyaratan regulatori (31–33). Perkembangan ini menuntut industri farmasi untuk terus menyesuaikan praktik manufaktur dan validasi sejalan dengan ekspektasi regulatori yang semakin dinamis. Apabila industri farmasi, khususnya di Indonesia, tidak mampu mengikuti perkembangan pendekatan modern tersebut, maka industri berisiko mengalami kesulitan dalam memenuhi ekspektasi regulator internasional, keterbatasan akses pasar ekspor, meningkatnya potensi deviasi dan ketidakkonsistenan mutu produk, serta tertinggal dalam penerapan teknologi manufaktur farmasi modern berbasis digitalisasi dan Pharma 4.0 (34). Kondisi ini dapat memengaruhi daya saing industri farmasi nasional dalam menghadapi harmonisasi regulasi global yang semakin menekankan pendekatan berbasis data, sains, dan manajemen risiko.
Dalam praktiknya, implementasi validasi proses saat ini di industri farmasi Indonesia tidak hanya mengacu pada pedoman nasional seperti CPOB, tetapi juga sangat dipengaruhi oleh tuntutan pasar global dan persyaratan regulatori internasional. Industri farmasi yang berorientasi ekspor, khususnya yang mengikuti program pra-kualifikasi dari World Health Organization, diwajibkan untuk memenuhi standar WHO Prequalification Programme yang menekankan penerapan prinsip Good Manufacturing Practices berbasis risiko dan pendekatan lifecycle secara komprehensif (35). Selain itu, perusahaan yang menargetkan pasar Eropa harus memenuhi persyaratan European Medicines Agency melalui EU GMP, termasuk Annex 15 terkait validasi, sedangkan untuk pasar Amerika Serikat harus mengikuti pedoman dari United States Food and Drug Administration yang mengadopsi pendekatan lifecycle secara eksplisit. Selain itu, banyak industri farmasi di Indonesia juga mengikuti standar dari Pharmaceutical Inspection Co-operation Scheme, yang mendorong harmonisasi sistem mutu dan praktik validasi dengan standar internasional (36) Hal ini terutama relevan bagi industri yang rutin diaudit oleh auditor internasional atau menjadi contract manufacturing organization (CMO) untuk perusahaan global (37). Dalam kondisi tersebut, penerapan validasi proses tidak hanya harus memenuhi persyaratan minimal CPOB, tetapi juga harus mampu menunjukkan kesesuaian dengan pedoman internasional.
Secara keseluruhan, implementasi validasi proses di Indonesia cenderung mengarah pada pendekatan multi-regulatory compliance, dimana industri tidak hanya berfokus pada kepatuhan terhadap regulasi nasional, tetapi juga secara simultan mengadopsi standar global untuk meningkatkan daya saing dan akses pasar internasional. Kondisi ini mendorong industri farmasi di Indonesia untuk mengembangkan sistem mutu yang lebih adaptif dan berbasis data, serta mempercepat adopsi konsep modern seperti Quality by Design (QbD) dan Quality Risk Management (QRM) dalam seluruh siklus hidup produk.
Tantangan Implementasi Lifecycle Process Validation pada Industri Farmasi di Indonesia
Penerapan pendekatan lifecycle process validation memberikan berbagai keuntungan dalam menjamin konsistensi mutu produk secara berkelanjutan (38). Namun, implementasi konsep ini di industri farmasi masih menghadapi berbagai tantangan, terutama pada negara berkembang khususnya di Indonesia. Pendekatan modern yang menekankan pemantauan proses secara kontinu, analisis statistik, serta pengendalian berbasis risiko memerlukan kesiapan sistem mutu, sumber daya manusia, teknologi, dan infrastruktur yang memadai (39). Dalam praktiknya, banyak industri farmasi masih mengalami kesulitan dalam beralih dari pendekatan validasi tradisional berbasis dokumentasi menuju pendekatan berbasis sains dan data.
Salah satu tantangan utama adalah kebutuhan terhadap sistem pemantauan proses yang berkelanjutan (continued process verification). Implementasi CPV memerlukan pengumpulan data proses secara real-time, analisis tren, serta penggunaan metode statistik seperti statistical process control dan process capability analysis. Kondisi tersebut menuntut ketersediaan sistem digital, perangkat lunak analitik, serta integritas data yang baik (40). Namun, tidak seluruh industri farmasi, khususnya industri skala menengah dan kecil, memiliki kesiapan teknologi maupun sumber daya yang memadai untuk menerapkan sistem tersebut secara optimal. Beberapa studi juga menunjukkan bahwa keterbatasan pemahaman terhadap pendekatan statistik lanjutan masih menjadi hambatan dalam implementasi validasi proses modern (41).
Selain aspek teknologi, tantangan lain yang sering ditemukan adalah kebutuhan investasi yang tinggi. Penerapan konsep modern seperti Process Analytical Technology (PAT), continuous process verification, dan integrasi sistem digital membutuhkan biaya implementasi yang besar, baik untuk pengadaan peralatan, validasi sistem komputerisasi, maupun pelatihan personel (28). Oleh karena itu, sebagian industri masih mempertahankan pendekatan validasi konvensional karena dinilai lebih sederhana dan lebih mudah diterapkan dari sisi operasional.
Tantangan berikutnya berkaitan dengan budaya mutu dan kesiapan organisasi. Pendekatan lifecycle validation menempatkan validasi proses sebagai aktivitas berkelanjutan yang terintegrasi dengan sistem mutu farmasi, sehingga membutuhkan keterlibatan lintas fungsi seperti produksi, pemastian mutu, pengawasan mutu, teknik, dan pengembangan (42). Dalam beberapa industri, implementasi konsep ini masih terkendala oleh pola kerja yang bersifat departemental dan kurangnya integrasi data antarbagian. Selain itu, kesiapan personel dalam memahami konsep Quality by Design (QbD), Quality Risk Management (QRM), dan analisis tren proses juga menjadi faktor penting yang memengaruhi keberhasilan implementasi validasi proses modern (43).
Di Indonesia, tantangan implementasi lifecycle process validation juga dipengaruhi oleh kebutuhan harmonisasi dengan pedoman internasional. Industri farmasi yang berorientasi ekspor atau menjadi contract manufacturing organization (CMO) bagi perusahaan global dituntut untuk memenuhi ekspektasi regulator internasional seperti FDA, EMA, WHO, dan PIC/S. Kondisi tersebut menyebabkan industri tidak hanya harus memenuhi persyaratan minimal CPOB, tetapi juga harus mampu mengimplementasikan pendekatan validasi proses berbasis lifecycle secara lebih komprehensif. Oleh karena itu, penguatan regulasi nasional, peningkatan kompetensi sumber daya manusia, pengembangan infrastruktur digital, dan harmonisasi pedoman menjadi faktor penting dalam mendukung implementasi validasi proses modern di industri farmasi Indonesia.
Peran Statistik dan Digitalisasi dalam Penerapan Lifecycle Process Validation
Perkembangan pendekatan lifecycle process validation tidak terlepas dari peran analisis statistik dan digitalisasi dalam pengendalian proses manufaktur farmasi modern (44). Pedoman United States Food and Drug Administration dan International Council for Harmonisation menekankan bahwa validasi proses modern harus didasarkan pada pemahaman ilmiah terhadap variabilitas proses, pengendalian berbasis data, serta pemantauan proses secara berkelanjutan (45). Penggunaan metode statistik menjadi sangat penting untuk mengevaluasi kapabilitas proses, mendeteksi tren penyimpangan, serta memastikan proses tetap berada dalam kondisi terkendali selama siklus hidup produk. Metode seperti statistical process control (SPC), process capability analysis (Cp dan Cpk), trend analysis, serta design of experiments (DoE) banyak digunakan untuk mendukung pengembangan proses dan continued process verification (CPV) (46,47). Pendekatan statistik tersebut memungkinkan identifikasi variasi proses secara lebih objektif sehingga potensi kegagalan mutu dapat dideteksi lebih dini sebelum memengaruhi kualitas produk akhir (48).
Selain analisis statistik, digitalisasi juga menjadi komponen penting dalam implementasi validasi proses modern. Integrasi sistem digital memungkinkan pengumpulan dan evaluasi data proses secara real-time sehingga mendukung penerapan continued process verification dan pengendalian proses berbasis risiko. Perkembangan teknologi seperti Process Analytical Technology (PAT), Manufacturing Execution System (MES), electronic batch record, serta analisis data multivariat telah meningkatkan kemampuan industri dalam memantau parameter proses kritis secara kontinu (49). Dalam konsep modern Pharma 4.0, digitalisasi tidak hanya digunakan untuk dokumentasi, tetapi juga mendukung ketepatan prediksi, otomatisasi analisis tren, serta pengambilan keputusan berbasis data (50). Selain itu, pemanfaatan teknologi digital dinilai mampu meningkatkan integritas data, efisiensi investigasi deviasi, dan efektivitas sistem mutu farmasi secara keseluruhan (34).
Meskipun demikian, implementasi statistik lanjutan dan digitalisasi dalam validasi proses masih menghadapi berbagai tantangan, terutama di negara berkembang (51). Kebutuhan investasi yang tinggi, keterbatasan infrastruktur teknologi, serta kurangnya kompetensi personel dalam analisis statistik dan pengelolaan data menjadi hambatan utama dalam penerapan sistem validasi modern. Oleh karena itu, pengembangan sumber daya manusia, harmonisasi regulasi, serta peningkatan kesiapan teknologi industri menjadi faktor penting untuk mendukung transformasi validasi proses menuju pendekatan yang lebih berbasis data, digital, dan berorientasi pada pengendalian proses secara berkelanjutan.
Kesimpulan
Berdasarkan hasil studi literatur, validasi proses dalam industri farmasi telah berkembang dari pendekatan tradisional berbasis pembuktian batch menuju pendekatan lifecycle yang berbasis sains, data, dan manajemen risiko. Pedoman lama lebih menekankan validasi awal melalui sejumlah batch dan dokumentasi, sedangkan pedoman modern seperti US FDA 2011, WHO TRS 1019, EU GMP, PIC/S, dan CPOB 2024 menempatkan validasi proses sebagai sistem berkelanjutan yang mencakup process design, process qualification, dan continued/on-going process verification. Perkembangan ini didukung oleh penerapan Quality by Design (QbD), Quality Risk Management (QRM), analisis statistik, Process Analytical Technology (PAT), dan digitalisasi untuk memastikan proses tetap terkendali sepanjang siklus hidup produk. Secara global, terjadi harmonisasi regulasi yang mendorong industri farmasi Indonesia untuk mengadopsi sistem mutu yang lebih adaptif dan berbasis data agar selaras dengan standar internasional. Namun, implementasinya masih menghadapi tantangan berupa keterbatasan teknologi, investasi, kompetensi sumber daya manusia, dan kesiapan infrastruktur digital. Oleh karena itu, penguatan regulasi, pengembangan kompetensi, serta peningkatan penerapan teknologi dan sistem digital menjadi faktor penting dalam mendukung implementasi validasi proses modern di industri farmasi Indonesia.
Daftar Pustaka
1. Patterson EA, Whelan MP, Worth AP. The role of validation in establishing the scientific credibility of predictive toxicology approaches intended for regulatory application. Comput Toxicol [Internet]. 2021;17:100144. Tersedia di https://www.sciencedirect.com/science/article/pii/S2468111320300542
2. International Council for Harmonization. Validation of Analytical Procedures Q2(R2). In 2023.
3. Jain K, Bharkatiya M. Developed Process Validation Method of Lamotrigine Extended Release Tablets for Pharmaceutical Manufacturing. Pharm Biosci J. 2020;8(2):12–20. Tersedia di 10.20510/ukjpb/8/i2/1586228489
4. Kanuri P, Pharma V, Limited C, Nehru J, City P. Science and Risk Based Approach to the Process Validation. 2016;7(3):914–29. Available from 10.13040/IJPSR.0975-8232.7(3).914-29
5. Karthick C, Kathiresan K. Journal of Drug Delivery and Therapeutics Pharmaceutical Process Validation : A Review. 2022;12:164–70. Tersedia di https://doi.org/10.22270/jddt.v12i1-S.5316
6. Zhang L, Mao S. Application of quality by design in the current drug development. Asian J Pharm Sci. 2017 Jan;12(1):1–8. Tersedia di 10.1016/j.ajps.2016.07.006
7. Jain S, Janaki N, Krishnan S, Jayaprakash JW, Pillai P, Jaganathan JN, et al. Lifecycle Approach to Process Validation and Its Implementation in Pharmaceutical Industry. 2024;15(3):113. Tersedia di 10.25258/ijpqa.15.3.113
8. Sezer AD, Aksu B, Yeğen G, Kuşçu L. QbD Implementation in Biotechnological Product Development Studies. In: Chen T, Chai SC, editors. London: IntechOpen; 2016. Tersedia di: https://doi.org/10.5772/66296
9. International Council for Harmonization. ICH Harmonised Tripartite Guideline Pharmaceutical Development Q8(R2). Vol. 8. 2009.
10. Cber FDAC. Q9 ( R1 ) Quality Risk Management Guidance for Industry Q9. 2023;9(May).
11. International Council for Harmonization. ICH Harmonised Tripartite Guideline Pharmaceutical Quality System Q10. 2008.
12. Pebrianti AS, Megantara S, Rina Wijayanti. Tinjauan Critical Quality Attributes (CQA) Dan Critical Process Parameter (CPP) Sebagai Bagian Dari Pendekatan Quality By Design Dalam Proses Pengembangan Tablet Salut Selaput Film. 2022;7(4):255–69. Tersedia di https://doi.org/10.24198/mfarmasetika.v7i4.38841
13. Das P, Mishra SR, Nayak BS. The Colossal Role of QbD and PAT Tools in the Pharmaceutical Process Automation. 2017;5(6):1909–14. Tersedia di 10.21276/ijprhs.2017.
14. Rajpuriya D. Regulatory Harmonization: Streamlining Global Pharmaceutical Validation Practices. Int J Sci Res Comput Sci Eng Inf Technol. 2025 Jan 27;11:1173–83. Tersedia di 10.32628/CSEIT251112118
15. US Food and Drug Administration. Guideline of General Principles of Process Validation. 1987.
16. European Medicines Agency. Working Party on Control of Medicines and Inspections Final Version of Annex 15 to the EU Guide to Good Manufacturing Practice Title : Qualification and Validation. 2001;(April).
17. World Health Organization. Annex 4 Supplementary guidelines on good manufacturing practices : validation. 2006.
18. Pharmaceutical Inspection Co-Operation Scheme. On Validation Master Plan Installation and Operational Non-Sterile Process Validation. 2007.
19. US Food and Drug Administration. Guidance for Industry Process Validation : General Principles and Practices Guidance for Industry Process Validation : General Principles and Practices. 2011.
20. Pharmaceutical Inspection Co-Operation Scheme. Guide to Good Manufacturing Practice for Medicinal Products. 2015. 1–17 p.
21. European Medicines Agency. EU Guidelines for Good Manufacturing Practice for Medicinal Products for Human and Veterinary Use, Annex 15 : Qualification and Validation. Vol. 4. 2015. 1–16 p.
22. World Health Organization. Annex 3 : Good manufacturing practices: guidelines on validation. 2019;
23. Badan POM. Standar Cara Pembuatan Obat yang Baik. 2024. 1–374 p.
24. International Council for Harmonization. Continuous Manufacturing of Drug Substances and Drug Products Q13. 2022.
25. Jatto E, Okhamafe AO. An Overview of Pharmaceutical Validation and Process Controls in Drug Development. 2022;1(December):115–22. Tersedia di 10.4314/tjpr.v1i2.14592.
26. Fatimah AN, Muchtaridi M. Artikel Review: Perencanaan Pola Pengambilan Sampel Produk Antara pada Validasi Proses. 2023;6(1):292–300. Tersedia di 10.36490/journal-jps.com.v6i1.66
27. Hernandez-Vivanco A, Vlaisavljevic V, Gonzalez-Moragas L, Santana M. Quality-by-design as the pharmaceutical innovation paradigm: mapping the field and proposing a conceptual framework. Technol Forecast Soc Change [Internet]. 2025;217:124182. Tersedia di https://www.sciencedirect.com/science/article/pii/S0040162525002136
28. Kim EJ, Kim JH, Kim MS, Jeong SH, Choi DH. Process Analytical Technology Tools for Monitoring Pharmaceutical Unit Operations: A Control Strategy for Continuous Process Verification. Pharmaceutics. 2021 Jun;13(6). Tersedia di 10.3390/pharmaceutics13060919.
29. Health Canada. Guide to validation – drugs and supporting activities. 2021.
30. Indian Pharmaceutical Alliance. Process Validation Guideline. 2018.
31. International Organization for Standardization. ISO 9000 : Quality management systems — Fundamentals and vocabulary. In 2015.
32. International Organization for Standardization. ISO 9001 : Quality Management System – Requirements. 2015.
33. International Organization for Standardization. ISO 9004 : Quality management — Quality of an organization — Guidance to achieve sustained success. 2018.
34. Andari S. Digital Transformation in Pharmaceutical Manufacturing Processes Based on Good Manufacturing Practice. Sci Clin Pharm Res J. 2025 Dec 17;2:10. Tersedia di 10.47134/scpr.v2i4.5068.
35. World Health Organization. Annex 2 WHO good manufacturing practices for pharmaceutical products: main principles. 2011;(961):77–136.
36. Gracia Anastasya, Taofik Rusdiana, Ella Fazila. Gap Analysis CPOB 2018 Terhadap Rancangan Revisi CPOB 2024 Aneks 1 Pembuatan Produk Steril Aspek Peralatan, Sarana Penunjang, dan Personalia. OBAT J Ris Ilmu Farm dan Kesehat [Internet]. 2025 Feb 24;3(2 SE-Articles):140–51. Tersedia di 10.61132/obat.v3i2.1136
37. Pharmaceutical Inspection Co-Operation Scheme. Guide to Good Manufacturing Practice for Medicinal Products. 2023;17(August).
38. Zahel T, Hauer S, Mueller EM, Murphy P, Abad S, Vasilieva E, et al. Integrated Process Modeling-A Process Validation Life Cycle Companion. Bioeng (Basel, Switzerland). 2017 Oct;4(4). Tersedia di 10.3390/bioengineering4040086.
39. Zaman A, Jerin I, Ghosh P, Akther A, Shrity SS, Sarwar F. A hierarchical multi-criteria model for analyzing the barriers to Pharma 4.0 implementation in developing countries. Healthc Anal [Internet]. 2024;5:100334. Tersedia di https://www.sciencedirect.com/science/article/pii/S2772442524000364
40. Ondracka A, Gasset A, García-Ortega X, Hubmayr D, van Wijngaarden J, Montesinos-Seguí JL, et al. CPV of the Future: AI-Powered Continued Process Verification for Bioreactor Processes. PDA J Pharm Sci Technol [Internet]. 2023 May 1;77(3):146 LP – 165. Tersedia di http://journal.pda.org/content/77/3/146.abstract
41. Nurlaela Arief N, Gustomo A, Rahman Roestan M, Putri ANA, Islamiaty M. Pharma 4.0: analysis on core competence and digital levelling implementation in pharmaceutical industry in Indonesia. Heliyon [Internet]. 2022;8(8):e10347. Tersedia di https://www.sciencedirect.com/science/article/pii/S2405844022016358
42. Ramnarine E, Busse U, Chassant F, Colao M, Edwards J, O’Donnell K, et al. PDA Points to Consider: Technical Product Lifecycle Management Pharmaceutical Quality System Effectiveness For Managing Post-Approval Changes. PDA J Pharm Sci Technol. 2017 Feb 14;71. Tersedia di 10.5731/pdajpst.2017.007575
43. Torralba MO, Hayes B, Rueda R. ISPE : Pharmaceutical Engineering. 2023. Using Technology for Continuous Process Verification 4.0.
44. Gorsky I. Chapter 6 – Use of Statistics in Process Validation. In: Gorsky I, Baseman HSBTP of PSV, editors. Academic Press; 2020. p. 115–36. Tersedia di: https://www.sciencedirect.com/science/article/pii/B9780128094129000058
45. Institute of Validation Technology. Statistics in Validation. The Journal of Validation Technology; 2018.
46. Fu Z, Baker D, Cheng A, Leighton J, Appelbaum E, Aon J. Characterization of a Saccharomyces cerevisiae fermentation process for production of a therapeutic recombinant protein using a multivariate Bayesian approach. Biotechnol Prog. 2016 May;32(3):799–812. Tersedia di 10.1002/btpr.2264.
47. Snee R. Continued Process Verification Statistical Tools for Process Control and Improvement A Systems Approach. 2017.
48. Boyer M, Gampfer J, Zamamiri A, Payne R. A Roadmap for the Implementation of Continued Process Verification. PDA J Pharm Sci Technol [Internet]. 2016 May 1;70(3):282 LP – 292. Tersedia di: http://journal.pda.org/content/70/3/282.abstract
49. Manzano Toni, Whitford William. Artificial Intelligence Empowering Process Analytical Technology and Continued Process Verification in Biotechnology. GEN Biotechnol [Internet]. 2025 Feb 1;4(1):23–8. Tersedia di: https://doi.org/10.1089/genbio.2024.0041
50. Gasset A, Van Wijngaarden J, Mirabent F, Sales-Vallverdú A, Garcia-Ortega X, Montesinos-Seguí JL, et al. Continuous Process Verification 4.0 application in upstream: adaptiveness implementation managed by AI in the hypoxic bioprocess of the Pichia pastoris cell factory. Front Bioeng Biotechnol. 2024;12:1439638. Tersedia di 10.3389/fbioe.2024.1439638
51. Masood T, Sonntag P. Industry 4.0: Adoption challenges and benefits for SMEs. Comput Ind [Internet]. 2020;121:103261. Tersedia di https://www.sciencedirect.com/science/article/pii/S0166361520304954
cara mengutip artikel
https://jurnal.unpad.ac.id/farmasetika/rt/captureCite/70727/28027